Быстрый ответ. Аномалия Арнольда — Киари — врождённое опущение миндалин мозжечка, а иногда и ствола мозга, через большое затылочное отверстие в позвоночный канал. Чаще всего она протекает бессимптомно и находится случайно на МРТ. Характерный симптом — боль в затылке при кашле и натуживании. При нарастающей симптоматике проводят декомпрессию задней черепной ямки.
Введение
Синонимы: мальформация Арнольда — Киари, синдром Арнольда — Киари, аномалия Киари, Chiari malformation Код МКБ-10: Q07.0 — синдром Арнольда — Киари Кто занимается: невролог, нейрохирург
Врождённое смещение миндалин мозжечка (иногда — и ствола мозга) вниз, через большое затылочное отверстие в позвоночный канал. Сдавливает ствол и перекрывает пути движения ликвора, отсюда — связь с гидроцефалией и сирингомиелией. Подробнее о направлении нейрохирургия.
Чаще всего протекает бессимптомно и находится случайно на МРТ. Самый узнаваемый симптом — боль в шейно-затылочной области, возникающая при кашле, чихании, смехе и натуживании.
Диагноз ставит МРТ; лабораторных анализов на эту болезнь не существует. Бессимптомная аномалия лечения не требует — только наблюдение. При нарастающей неврологической симптоматике или нарушенном оттоке ликвора проводят декомпрессию задней черепной ямки. Операция результативна, но не безобидна, поэтому решение всегда взвешивают.
Прогноз при типах 0 и I благоприятный, при III — тяжёлый. Ключевой фактор успеха — не откладывать: длительность болезни свыше двух лет резко снижает шансы на полное восстановление.
Что такое аномалия Арнольда — Киари
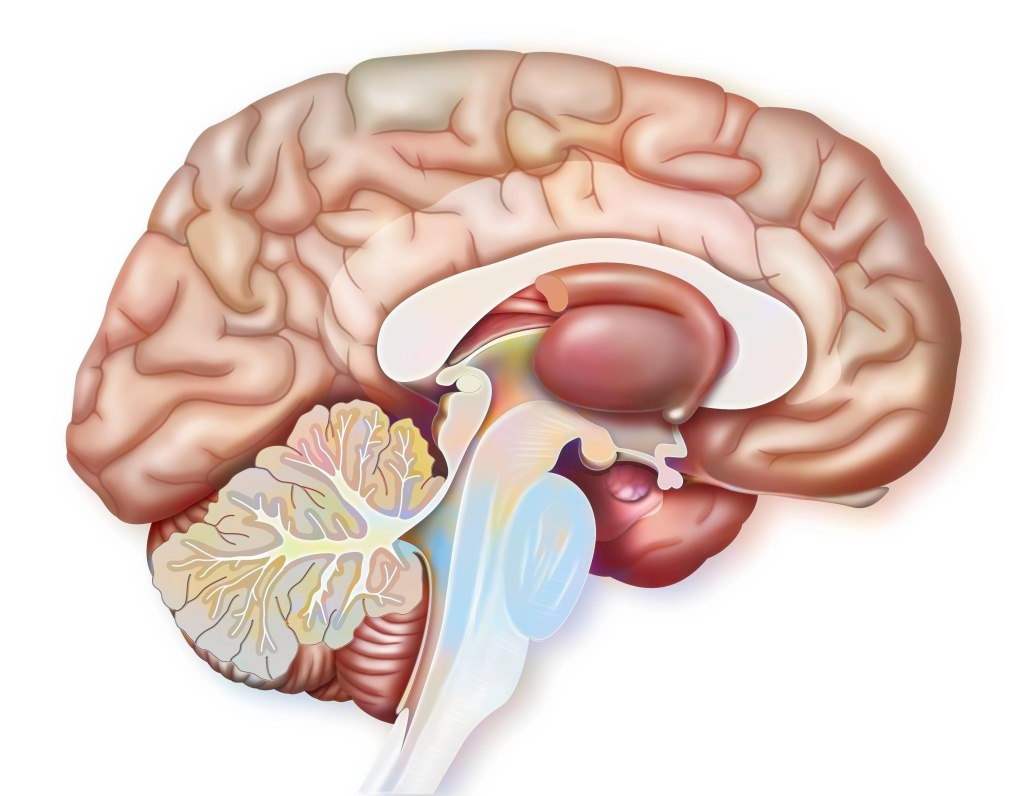
Аномалия Арнольда — Киари — порок развития, при котором структуры задней черепной ямки смещаются вниз и вклиниваются в большое затылочное отверстие, а иногда и в позвоночный канал. Чаще всего опускаются миндалины мозжечка — округлые дольки в его нижней части; вместе с ними могут смещаться червь мозжечка, четвёртый желудочек и ствол мозга (продолговатый мозг и варолиев мост).
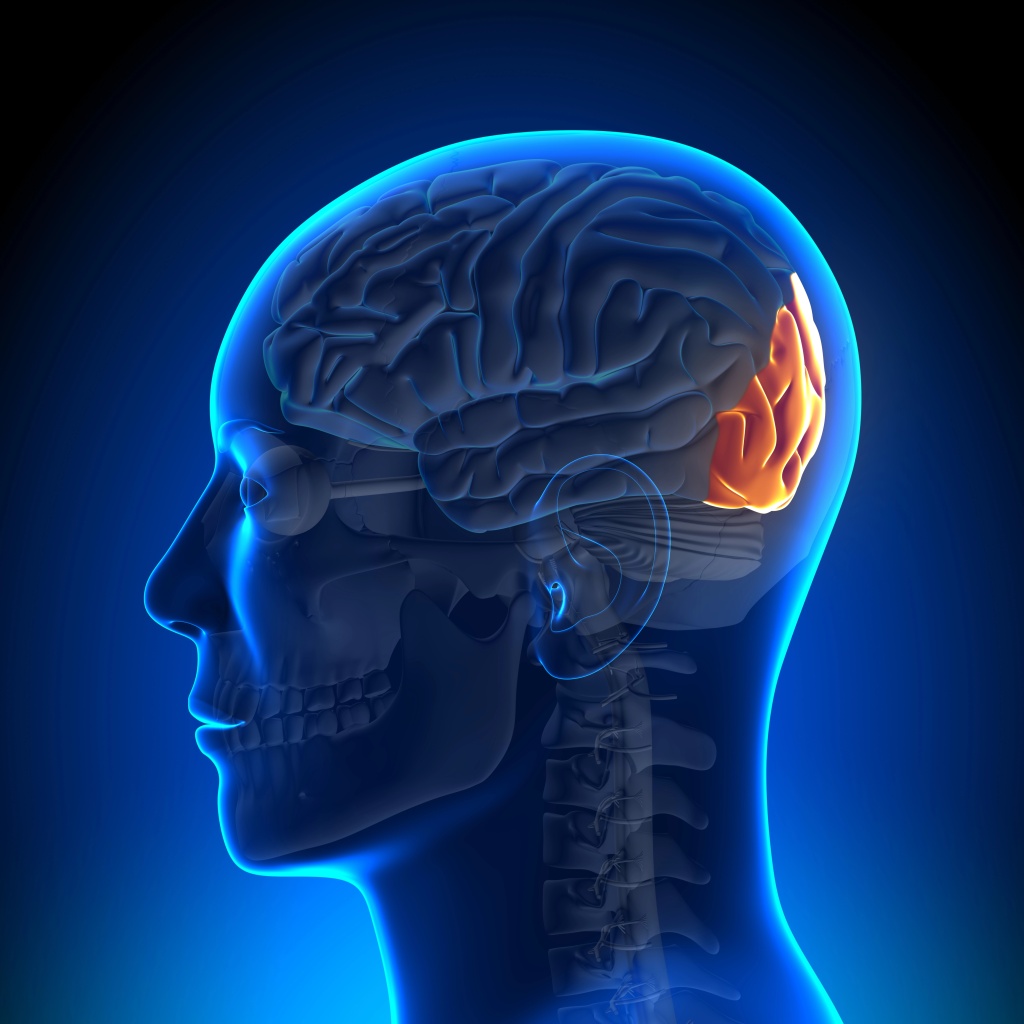
Чтобы понять суть нарушения, полезно вспомнить анатомию этой области. Задняя черепная ямка — самый глубокий отдел внутреннего основания черепа. В ней размещаются:
- мозжечок — координация движений, равновесие, мышечный тонус;
- продолговатый мозг — регуляция дыхания, кровообращения, обмена веществ;
- варолиев мост — чувствительность лица и слизистых, участие в контроле функций тазовых органов;
- четвёртый желудочек — полость, заполненная спинномозговой жидкостью (ликвором).
Ниже задней черепной ямки, на границе черепа и позвоночника, находится большое затылочное отверстие — именно на его уровне ствол мозга переходит в спинной мозг. Диаметр отверстия невелик, поэтому опустившиеся ткани в нём сдавливаются. Возникают два ключевых следствия: механическая компрессия ствола и мозжечка и нарушение циркуляции ликвора.
Фотобанк Photogenica
Аномалия Киари относится к врождённым порокам краниовертебрального перехода — той же группе, что платибазия, базилярная импрессия, ассимиляция атланта, синдром Клиппеля — Фейля. Нередко эти состояния сочетаются друг с другом.
Название закрепилось за двумя патологами, описавшими смещение мозговых структур, — немецким врачом Юлиусом Арнольдом и австрийским врачом Гансом фон Киари. Классификацию типов предложил Ганс фон Киари в 1891 году.
Насколько часто встречается
Данные о распространённости в источниках расходятся, и разброс большой:
- по одним оценкам — 3–8 человек на 100 тысяч населения;
- по другим, опирающимся на современные диссертационные работы, — 33–82 на 100 тысяч.
Расхождение объяснимо: старые цифры отражают частоту клинически проявившихся случаев, новые — эпоху массовой МРТ-диагностики, когда бессимптомное смещение миндалин находят случайно. Женщины сталкиваются с аномалией примерно в 1,3 раза чаще мужчин.
Большинство случаев протекает бессимптомно и обнаруживается при КТ или МРТ, назначенных совсем по другому поводу.
Примерно в 80 % случаев аномалия сочетается с сирингомиелией — хроническим заболеванием, при котором в спинном мозге (реже — в продолговатом) формируются заполненные жидкостью полости.
Почему возникает
Единого мнения о причинах нет. Существует несколько теорий, и ни одна не объясняет всю картину целиком.
Теория «скученности» (костная). Кости черепа развиваются недостаточно, задняя черепная ямка не достигает нужного объёма, и растущий мозжечок попросту не помещается в ней — ткани выдавливаются в затылочное отверстие. Иногда ту же мысль формулируют зеркально: не ямка мала, а головной мозг избыточно велик и выталкивает содержимое ямки вниз.
Молекулярно-генетическая теория. Нарушение закладывается внутриутробно из-за генетических дефектов — например, сбоя при разделении заднего мозга на мост и мозжечок. При этом подавляющее большинство случаев возникает спорадически и не наследуется: речь идёт о спонтанной мутации или делеции участка хромосомы. Свою роль могут играть вредные привычки матери при планировании и вынашивании беременности.
Гидродинамическая теория. Причиной считают прогрессирующую гидроцефалию плода: избыток ликвора давит на мозжечок и ствол, смещая их вниз.
Теория недостатка ликвора (олиго-СМЖ). Дефект закрытия нервной трубки на раннем сроке приводит к нехватке спинномозговой жидкости, желудочковая система эмбриона не «расправляется», и структуры задней черепной ямки смещаются каудально.
Приобретённое смещение (псевдомальформация)
Истинная аномалия Киари — врождённое состояние. Но похожая картина может возникнуть и позже, у взрослого. Причины:
- растущая опухоль задней черепной ямки;
- избыточное выведение ликвора при люмбальной пункции (например, у пациентов с гидроцефалией или черепно-мозговой травмой);
- травмы головы и позвоночника;
- сопутствующие костные аномалии — платибазия, базилярная импрессия.
Отдельно стоит отметить: даже при исходно бессимптомной аномалии гидроцефалия или черепно-мозговая травма способны перевести её в развёрнутую клиническую форму. Связочный аппарат краниовертебрального перехода при этой патологии недоразвит, поэтому травма легко усугубляет вклинение.
Классификация
Базовое деление на четыре типа предложил Ганс фон Киари в 1891 году; позже к ним добавились промежуточные варианты.
| Тип | Что смещается | Особенности |
|---|---|---|
| 0 | Смещения нет либо оно минимально (< 3 мм) | Проявляется сирингомиелией. После декомпрессии задней черепной ямки состояние обычно улучшается |
| I | Только миндалины мозжечка (реже — незначительно продолговатый мозг) | Самый частый и самый лёгкий вариант. Манифестирует в подростковом или взрослом возрасте, часто после 20 лет. Нередко сопровождается гидромиелией |
| 1,5 | Миндалины + удлинённый и смещённый ствол, нижний угол IV желудочка ниже плоскости отверстия | Осложнённая форма I типа. Обычно отягощена сирингомиелией; краниовертебральная декомпрессия помогает хуже, чем при I типе |
| II | Миндалины и червь мозжечка, IV желудочек, варолиев мост, продолговатый мозг | Миндалины опускаются ниже уровня позвонка C2, смещение происходит ниже линии между бугорком турецкого седла и внутренним затылочным бугром. Задняя черепная ямка уменьшена, затылочное отверстие расширено. Гидроцефалия и сирингомиелия — у большинства. Более чем в 95 % случаев есть спинномозговая грыжа |
| III | Структуры задней черепной ямки смещены в позвоночный канал + энцефалоцеле (мозговая грыжа) в шейно-затылочной области | Крайне редкий тип, как правило несовместимый с жизнью |
| IV | Смещения нет; мозжечок недоразвит (гипоплазия) | В современной классификации обычно не выделяется; часть авторов относит эти случаи к синдрому Денди — Уокера |
В клинической практике реально встречаются в основном I и II типы. III тип за всё время описан в литературе лишь несколькими десятками наблюдений.
Для I типа существует и уточняющая градация по глубине опущения миндалин относительно шейных позвонков: до верхней границы C1 (атланта), до верхней границы C2 (аксиса), до верхней границы C3 и ниже.
Оговорка о трактовках. Содержание III и IV типов у разных авторов различается. Часть источников описывает III тип через энцефалоцеле — грыжевое выпячивание мозговой ткани через несросшиеся кости черепа; другие определяют его как значительное опущение мозжечка и продолговатого мозга с выраженным гипертензионно-гидроцефальным синдромом, без обязательного грыжевого компонента. IV тип одни относят к синдрому Денди — Уокера и из классификации исключают, другие описывают как сочетание гипоплазии мозжечка с опущением продолговатого мозга. Практического значения этот разнобой почти не имеет: оба типа встречаются крайне редко и относятся к тяжёлым, часто несовместимым с жизнью вариантам. Мальформации II–IV типов выявляются преимущественно в детском возрасте.
Типы II и III часто сочетаются с другими пороками нервной системы: гетеротопией коры, полимикрогирией, аномалиями мозолистого тела, перегибом сильвиева водопровода, кистами отверстия Мажанди, гипоплазией подкорковых структур и намёта мозжечка.
Фотобанк Photogenica
Что происходит в организме
Вклинившиеся в затылочное отверстие миндалины и червь мозжечка сдавливают ствол мозга и перекрывают пути движения ликвора. Отсюда — весь набор нарушений:
- страдают дыхательные центры ствола;
- нарушается передача импульсов к мышцам глотки и языка;
- повреждаются проводящие пути к конечностям и обратно;
- сужаются центральный канал спинного мозга, отверстия IV желудочка и подоболочечные пространства краниовертебрального перехода.
Связь с гидроцефалией. Затруднённый отток ликвора от головного мозга приводит к его избыточному накоплению и расширению желудочков — развивается водянка головного мозга.
Связь с сирингомиелией. Механизм зеркальный: затруднён обратный ток ликвора от спинного мозга к головному. Задержавшаяся жидкость вызывает отёк спинного мозга и как бы растягивает его изнутри, формируя полости в его толще. Именно поэтому две болезни так часто идут вместе.
Есть и дополнительная гипотеза, объясняющая смещение натяжением спинного мозга снизу — синдромом фиксированного спинного мозга. Она легла в основу отдельной хирургической методики (см. раздел о лечении).
Симптомы аномалии Арнольда — Киари
Все типы дают схожую симптоматику, различается только выраженность. Ниже — частота проявлений по данным клинических наблюдений.
Почему диагноз часто пропускают. Синдром маскируется под самые разные заболевания — рассеянный склероз, церебральный арахноидит, изолированную сирингомиелию, боковой амиотрофический склероз. Из-за этого истинная причина жалоб у многих пациентов долго остаётся нераспознанной. Толчком к появлению симптоматики при годами молчавшей аномалии часто становится незначительная травма, реже — инфекция.
Боль
- Боль в шейно-затылочной области, усиливающаяся при смехе, чихании, кашле, натуживании, напряжении мышц шеи (симптом Вальсальвы) — 60–70 %. Один из самых характерных признаков.
- При осмотре часто выявляется повышенный тонус мышц шеи.
Двигательные и координаторные нарушения
- Двигательные расстройства — 40–74 %
- Изменения сухожильных рефлексов — 38–52 %
- Пошатывание при ходьбе и стоянии — 20–40 %
- Неловкость, неуклюжесть движений — 15 %
- Мозжечковая атаксия, тетрапарез (в руках слабость обычно выражена сильнее, чем в ногах)
Чувствительность
- Снижение чувствительности, онемение, слабость в руках и ногах — 50 %
- Тремор конечностей
Черепные нервы и ствол
- Нистагм — непроизвольные подёргивания глазных яблок — 23–70 %
- Нарушение глотания, поперхивание — 10 %
- Нарушение частоты дыхания — 10 %
- Дизартрия: замедленная речь с делением слов на слоги, трудности с дикцией
- Снижение зрения, диплопия, снижение слуха по типу кохлеарного неврита, шум в ушах
- Системное головокружение с иллюзией вращения предметов
- Тиннитус — шум, звон или жужжание в ушах
- Парез гортани с осиплостью голоса и затруднением дыхания, атрофия половины языка
- Центральное апноэ сна — остановки дыхания во сне
- Замедленный сердечный ритм
- Повторяющиеся кратковременные потери сознания, ортостатический коллапс
Общемозговые проявления
- Тошнота и рвота, не связанные с приёмом пищи; усиливаются при наклоне головы — признак нарушенного оттока ликвора
- Головная боль, не купирующаяся обычными обезболивающими
При сочетании с сирингомиелией
- Расстройства чувствительности по диссоциированному типу, мышечные гипотрофии, тазовые нарушения, нейроартропатии, исчезновение брюшных рефлексов
- Прогрессирующий сколиоз — 30 %
Важная деталь. Симптомы резко нарастают при повороте головы. У части пациентов поворот головы способен спровоцировать обморок.
У детей
Проявления в целом те же, но акценты другие и опасность выше.
Одно из первых проявлений — шумное дыхание (врождённый стридор), связанное с параличом или снижением подвижности голосовых связок. Затруднено глотание, ребёнок поперхивается, жидкая пища может забрасываться в нос, нередки эпизоды потери сознания и цианоза во время кормления. Отмечаются нистагм, повышение мышечного тонуса в руках.
Апноэ сна — остановки дыхания во сне — наиболее характерны для детей с аномалией II типа до двух лет и особенно опасны в возрасте до трёх месяцев. Это жизнеугрожающее состояние, требующее неотложной помощи.
Аномалия II типа встречается более чем у 95 % детей, рождённых со спинномозговой грыжей (миеломенингоцеле). Примерно у трети из них к пяти годам появляются симптомы поражения ствола. Около трети детей с II типом не доживают до пяти лет, основная причина смерти — остановка дыхания.
Существенное замечание: тяжесть неврологической симптоматики у детей в большей степени определяется нарушением оттока ликвора, чем самой степенью опущения мозговых структур.
Аномалия I типа, напротив, может никак себя не проявлять до подросткового или взрослого возраста.
Осложнения
Хронические. Постоянные головные боли, не снимающиеся анальгетиками и НПВС; боли в спине; ухудшение зрения; шаткая походка; затруднённые глотание и дыхание. Эти симптомы ограничивают повседневную жизнь и нередко требуют стационарного лечения.
Тетрапарез — снижение двигательной активности рук и ног, в тяжёлых случаях прогрессирующее вплоть до тетраплегии.
Гидроцефалия и сирингомиелия — как самостоятельные состояния со своей симптоматикой. При длительном течении и поздней диагностике высок риск формирования кист разной локализации: в спинномозговом канале (сирингомиелия), в желудочках мозга (тривентрикулярная и тотальная окклюзионная гидроцефалия), в цистернах головного мозга (ретро-, супра- и инфрацеребеллярные кисты). Гидроцефалия способна вызывать нарушение когнитивных функций. Растущий сиринкс давит на нервы и даёт боль, слабость и скованность.
Синдром фиксированного спинного мозга — спинной мозг прикрепляется к позвоночнику и растягивается, что грозит серьёзным повреждением нервов и мышц нижней части тела.
Спина бифида — неполное развитие спинного мозга или его оболочки с обнажением части спинного мозга; может приводить к параличу.
Внезапная смерть. В стволе мозга находятся центры регуляции дыхания и сердечной деятельности. При их ущемлении в большом затылочном отверстии дыхание и сердцебиение могут остановиться. Это главный аргумент в пользу того, чтобы не откладывать обследование при нарастающей симптоматике.
Диагностика
Лабораторных показателей — биомаркеров крови или спинномозговой жидкости, — которые подтверждали бы или исключали диагноз, не существует. Диагноз ставится по клинической картине и данным нейровизуализации; ведущая роль принадлежит лучевым методам.
Единственное косвенное лабораторное звено — пренатальный скрининг на дефекты нервной трубки: анализ уровня альфа-фетопротеина в крови матери. Повышенный уровень может указывать на нарушение закрытия нервной трубки у плода, в том числе на спинномозговую грыжу, которая связана с мальформацией II типа. Сам диагноз «аномалия Киари» этот анализ не ставит.
Пренатальная диагностика
УЗИ плода. Основное окно — второй триместр, 18–22 недели, в рамках скрининга морфологии плода. В этот срок видны косвенные краниальные маркёры, характерные для II типа и связанного с ним открытого дефекта нервной трубки:
- «лимонный» признак (lemon sign) — вдавление лобных костей, из-за которого череп в аксиальном срезе приобретает форму лимона;
- «банановый» признак (banana sign) — мозжечок, подтянутый вниз в тесную заднюю черепную ямку, изгибается и уплощается;
- сглаживание или полное исчезновение большой цистерны;
- уменьшенный поперечный размер мозжечка;
- вентрикуломегалия;
- собственно миеломенингоцеле и несросшиеся дужки позвонков.
Важная деталь, которая меняет тактику: «лимонный» признак к третьему триместру обычно исчезает — по мере окостенения черепа его форма выравнивается, хотя сама патология никуда не девается. После 25 недель классические маркёры часто уже не видны, и диагностика опирается на другие критерии. Поэтому третий триместр — не самый ранний, а скорее наименее показательный срок для этих признаков.
Чувствительность метода всё же ограничена. Гидроцефалия сопровождает аномалию Киари лишь примерно в 20 % случаев, поэтому нормальная картина на УЗИ диагноз не снимает — особенно это касается I типа, который внутриутробно, как правило, не выявляется вовсе.
Если у плода выявлен II тип, рекомендуется родоразрешение путём кесарева сечения, чтобы избежать родовой травмы центральной нервной системы.
МРТ — основной метод
Магнитно-резонансная томография сегодня остаётся единственным достоверным способом диагностики. Она визуализирует мягкотканные структуры задней черепной ямки, которые КТ показать не может.
МРТ-критерии диагноза:
- опущение хотя бы одной миндалины мозжечка более чем на 5 мм ниже плоскости большого затылочного отверстия;
- либо смещение обеих миндалин на 3–5 мм — при условии, что есть сопутствующая патология (сирингомиелия, перегиб цервико-медуллярного перехода) и нет других поражений головного мозга.
Ориентиром служит линия Мак-Рея — линия, соединяющая передний и задний края большого затылочного отверстия.
Помимо МРТ головного мозга обязательно исследуют шейный и грудной отделы позвоночника — для выявления сирингомиелических кист и менингоцеле. Заодно ищут сопутствующие аномалии развития нервной системы, которые встречаются часто.
У маленьких детей МРТ проводят в состоянии медикаментозного сна, поскольку требуется полная неподвижность.
Противопоказания к МРТ:
- металлические (намагничивающиеся) импланты — пластины, штифты после остеосинтеза;
- магнит-несовместимый электрокардиостимулятор;
- первый триместр беременности;
- клаустрофобия;
- выраженный болевой синдром, не позволяющий лежать неподвижно (движение полностью обесценивает результат).
Дополнительные методы
КТ применяется, когда МРТ недоступна. Она отлично показывает костные структуры и выявляет дефекты краниовертебрального перехода и атланто-дентального сочленения, но точно оценить степень смещения мозжечка не позволяет.
Миелография — введение контраста в позвоночный канал с последующей КТ или рентгенографией. Используется при спинномозговой грыже, чтобы оценить взаимоотношение нервных структур с её содержимым.
Рутинные неврологические исследования (ЭЭГ, Эхо-ЭГ, РЭГ) специфических данных не дают — максимум фиксируют повышение внутричерепного давления. Рентгенография черепа показывает только костные аномалии.
Фотобанк Photogenica
Кто может заподозрить болезнь
| Специалист | На что обращает внимание |
|---|---|
| Акушер | Первым видит новорождённого; при наличии спинномозговой грыжи заподозрит II тип |
| Невролог | Психомоторное развитие, мышечный тонус, хватательный и глотательный рефлексы, судороги, дрожание, косоглазие, выбухание родничка, быстрый рост окружности головы, ночное недержание мочи |
| Педиатр | Способность переворачиваться и опираться на руки, вегетативные и сосудистые расстройства, эмоциональные реакции (улыбка, лепет, тянется ли к взрослому), сопутствующие болезни |
| Офтальмолог | Застойные явления на глазном дне, атрофия зрительных нервов |
| Ортопед | Сколиоз, деформации конечностей и стоп, признаки дизрафизма, акромегалоидные черты лица |
| Нейропсихолог | Оценка и коррекция психомоторного развития, работа с ребёнком и родителями |
| Гинеколог и генетик | Консультирование при планировании беременности, оценка рисков |
| Нейрохирург | Принимает решение о необходимости хирургического вмешательства |
Лечение аномалии Арнольда — Киари
Что может и чего не может медикаментозная терапия
Лекарства — дегидратационные, сосудистые, симптоматические — снимают проявления, но не дают стойкого эффекта: после прекращения приёма основные симптомы продолжают нарастать. Изменить анатомию и восстановить ликвородинамику способна только операция. Поэтому при прогрессирующем течении основным методом лечения считается хирургическое вмешательство, а консервативная терапия остаётся вспомогательной.
Когда лечить не нужно
Бессимптомная аномалия в лечении не нуждается. Если состояние стабильно несколько лет, жалобы не приводят к значимым нарушениям и признаков прогрессирования нет, от операции лучше воздержаться.
Причина в рисках самого вмешательства. По данным испанского института Chiari & Siringomielia & Escoliosis, при декомпрессии задней черепной ямки риск летального исхода составляет от 0,7 до 12 %, паралича половины тела — 0,5–2,1 %, нарушения речи — 0,4–1 %, отёка мозга — около 5 %.
Тактика при I типе
При выявленной на МРТ сирингомиелии, но без неврологических нарушений, рекомендуется фазово-контрастная МРТ для оценки ликвородинамики.
- Отток ликвора нормальный или нарушен частично → амбулаторное наблюдение невролога. Для облегчения симптомов назначают НПВС, миорелаксанты, анальгетики, иногда препараты, подавляющие выработку ликвора сосудистыми сплетениями.
- Отток нарушен → показана операция.
- Симптоматика нарастает (гидроцефальный синдром, признаки сдавления ствола) → повторная МРТ и решение об операции.
Декомпрессия задней черепной ямки
Самая распространённая операция при аномалии Киари; золотым стандартом считается декомпрессия краниовертебрального перехода с пластикой твёрдой мозговой оболочки. Цель — расширить «дуральную воронку» в области краниовертебрального перехода, устранить давление на миндалины мозжечка и создать условия для нормальной циркуляции ликвора. В ряде случаев методику дополняют реконструкцией задней черепной ямки.
Как выполняется:
- Срединный разрез кожи в шейно-затылочной области, мышцы разводят в стороны.
- Удаляют часть затылочной кости и заднюю дугу первого шейного позвонка (атланта); иногда резецируют и задние части C2.
- Вскрывают твёрдую мозговую оболочку.
- Миндалины мозжечка частично удаляют (резекция) или уменьшают коагуляцией.
- Отверстие в твёрдой мозговой оболочке закрывают заплатой — из собственной ткани пациента, аллотрансплантата или искусственного материала (дуропластика).
Что это даёт: восстанавливается циркуляция ликвора в большой затылочной цистерне, увеличивается объём задней черепной ямки, устраняется сдавление миндалин и ствола. Кроме того, снимается градиент давления ликвора на уровне краниовертебрального перехода — один из пусковых механизмов сирингомиелии.
Фотобанк Photogenica
Малоинвазивные варианты. В последние годы применяют методики без резекции костей черепа — с пересечением атланто-затылочной мембраны и коагуляцией миндалин.
Дуропластика
Расширение твёрдой мозговой оболочки вокруг спинного мозга (дурального мешка) с помощью трансплантата — заплаты из собственной ткани пациента, аллотрансплантата или искусственного материала. Выполняется в ходе декомпрессии, чтобы восстановить циркуляцию ликвора.
Шунтирующие операции
Шунт — трубка с односторонним клапаном, отводящая избыток ликвора. Варианты:
- при гидроцефалии — из желудочков мозга в брюшную полость (вентрикулоперитонеальное шунтирование) или в предсердие;
- при сирингомиелии — непосредственно из сирингомиелической полости в субарахноидальное пространство;
- люмбоперитонеальное дренирование — из поясничного отдела в брюшную полость.
Шунтирование может сочетаться с декомпрессией.
Ламинэктомия
Удаление дуг одного или нескольких шейных позвонков, чтобы увеличить пространство и снять давление на спинной мозг и нервные корешки.
При II и III типах
Хирургическое закрытие дефекта нервной трубки выполняется сразу после рождения.
Спорный метод: рассечение концевой нити
Предложен в 1990-е годы. Логика: ствол и миндалины смещаются вниз из-за синдрома фиксированного спинного мозга, и рассечение концевой нити — связки, фиксирующей спинной мозг в поясничном отделе, — устраняет патологическое натяжение.
Достоверных доказательств эффективности пока нет. У метода есть сторонники и есть критики, считающие операцию научно необоснованной, если синдром фиксированного спинного мозга не подтверждён инструментально.
Осложнения и восстановление
Ранние послеоперационные осложнения: псевдоменингоцеле, ликворея, некроз кожного лоскута. У детей они обычно не требуют повторных ревизионных вмешательств.
После операции может понадобиться реабилитация в специализированном или санаторно-восстановительном центре. Применяются физиотерапия и лечебная физкультура; медикаментозное лечение у невролога назначают и до, и после вмешательства.
Результаты
Данные разных источников:
- Полное выздоровление — 68 % пациентов; невыраженные остаточные неврологические расстройства — 12 %; без изменений — 20 %.
- Общая эффективность краниовертебральной декомпрессии оценивается в 50–85 %.
- При I типе после операции значительное улучшение отмечают до 85 % пациентов: уменьшаются головные боли, восстанавливается циркуляция ликвора, улучшаются неврологические функции; симптомы могут исчезнуть полностью.
- Примерно у 10 % симптоматика уменьшается, но не исчезает полностью.
Лучшие результаты даёт ранняя коррекция. Длительность болезни более двух лет — плохой прогностический признак для полного выздоровления. Уже возникший неврологический дефицит плохо восстанавливается даже после технически успешной операции — именно поэтому промедление опаснее самой операции при нарастающей симптоматике.
Прогноз
| Тип | Прогноз |
|---|---|
| 0 и I | Наиболее благоприятный. Возможно бессимптомное течение на протяжении всей жизни. При своевременном лечении — вплоть до полного устранения неврологических расстройств |
| II | При своевременной операции результаты хорошие. Гидроцефалия развивается примерно у 90 % — требуется декомпрессия с шунтированием. Новорождённые после лечения, как правило, выздоравливают; у детей старшего возраста полное выздоровление — около 50 % |
| III | Неблагоприятный даже при экстренной операции, чаще всего летальный исход. Современные технологии способны заметно продлить жизнь таких детей |
При бессимптомном или малосимптомном течении состояние обычно остаётся стабильным годами.
При II, III и IV типах прогноз хуже: аномалии сопровождаются тяжёлыми неврологическими нарушениями и врождёнными пороками, часто ведущими к инвалидизации. Но и здесь лечение помогает снизить тяжесть симптомов и продлить жизнь.
Ограничения и образ жизни
При установленном диагнозе нежелательны:
- натуживание (в том числе при запорах), сильный кашель — их важно своевременно лечить;
- наклон головы вперёд и запрокидывание головы;
- работа на транспорте — из-за вероятности кинетоза (укачивания);
- работа в ночную смену;
- глубоководные погружения.
Мануальная терапия и жёсткий массаж шейно-воротниковой зоны. Тут нужна осторожность и отдельный разговор с лечащим врачом. Единого запрета нет: в мануальной литературе описаны наблюдения, где бессимптомный I тип не считался противопоказанием к манипуляциям на шее. Но высокоскоростные толчковые техники в принципе несут риск повреждения позвоночной артерии, а при аномалии Киари связочный аппарат краниовертебрального перехода недоразвит и травма легко усугубляет вклинение. Практический вывод: при любой неврологической симптоматике — слабости в руках, нарушениях чувствительности, координации — манипуляции на шее проводить нельзя, а специалист должен знать о диагнозе и видеть МРТ до начала работы.
Беременность и роды. При слабо выраженной неврологической симптоматике беременность возможна. Вероятность передачи заболевания по наследству низкая — оценивается не более чем в 10 %. Во время вынашивания симптоматика может усилиться, поэтому необходимо регулярное наблюдение невролога. Родоразрешение, как правило, проводят путём кесарева сечения.
Профилактика
Специфической профилактики не существует. Поскольку порок формируется на ранних сроках развития плода, все меры сводятся к предотвращению внутриутробных нарушений развития нервной системы.
На этапе планирования беременности
- Генетическое консультирование — прежде всего семьям с наследственными заболеваниями, чтобы оценить риск передачи мутаций.
- Отказ от курения, алкоголя и наркотических веществ: эти вещества долго сохраняются в организме, токсичны для плода и способны провоцировать мутации.
Во время беременности
- Приём фолиевой кислоты — ключевая мера профилактики дефектов нервной трубки, которые часто связаны с мальформацией Арнольда — Киари.
- Контроль сопутствующих заболеваний матери: сахарного диабета, гипертонии, инфекций.
- Исключение контактов с токсинами, химикатами, радиацией и инфекциями.
- Приём любых лекарств только по согласованию с врачом — чтобы исключить препараты с тератогенным эффектом.
- Плановые осмотры, регулярное посещение акушера-гинеколога, ультразвуковой мониторинг развития плода.
- Разнообразный рацион, режим отдыха, свежий воздух.
После рождения
- Предотвращение родовых травм и черепно-мозговых травм у ребёнка: они способны нарушить развитие задней черепной ямки и спровоцировать манифестацию скрытой аномалии.
Частые вопросы
Насколько опасен I тип с опущением миндалин на 3–4 мм без жалоб?
Такая находка нередко случайна и годами не даёт симптоматики. Тактика — наблюдение у невролога, контрольная МРТ, оценка глазного дна. Операция обсуждается только при нарастании неврологических нарушений или подтверждённом нарушении оттока ликвора.
Можно ли вылечить аномалию таблетками?
Нет. Медикаменты (НПВС, миорелаксанты, анальгетики) снимают симптомы — боль и мышечное напряжение, — но не устраняют смещение структур. Единственный способ радикально изменить анатомию — операция.
Передаётся ли аномалия по наследству?
В большинстве случаев она возникает спорадически. Риск передачи потомству оценивается примерно в 10 % и ниже.
Заключение
Аномалия Арнольда — Киари — врождённый порок, тяжесть которого определяется не столько глубиной опущения миндалин мозжечка, сколько сдавлением ствола мозга и нарушением оттока ликвора. Большинство случаев I типа протекают бессимптомно и требуют только наблюдения невролога с контрольной МРТ. При нарастающей неврологической симптоматике, сирингомиелии или нарушенной ликвородинамике основным методом лечения остаётся декомпрессия задней черепной ямки с дуропластикой: у большинства пациентов она даёт стойкое улучшение, но лучшие результаты достигаются при ранней операции, пока неврологический дефицит не стал необратимым. Решение о тактике принимают невролог и нейрохирург после очного осмотра и МРТ головного мозга и позвоночника.
Список литературы
Клинические рекомендации, руководства и научные публикации
- Ассоциация нейрохирургов России. Диагностика и лечение мальформации Киари у детей: клинические рекомендации. — СПб., 2015.
- Сафин Ш. М., Хачатрян В. А., Гехтман А. Б. и др. Аномалия Арнольда — Киари: учебное пособие. — Уфа: ФГБОУ ВО БГМУ Минздрава России, 2020. — 76 с.
- Tubbs R. S., Oakes W. J. The Chiari Malformations. — New York: Springer, 2013. — 377 p. (фундаментальная монография)
- Алексеев Д. Е., Алексеев Е. Д., Свистов Д. В. Сравнительный анализ эффективности пластики дефектов твёрдой оболочки при операциях на головном мозге // Вопросы нейрохирургии имени Н. Н. Бурденко. — 2018. — Т. 82, № 5. — С. 48–54.
- Saletti V. et al. The management of Chiari malformation type 1 and syringomyelia in children: a review of the literature // Neurological Sciences. — 2021. — Vol. 42. — P. 4965–4995.
- Jbarah O. F. et al. Risk of meningitis after posterior fossa decompression with duraplasty using different graft types in patients with Chiari malformation type I and syringomyelia: a systematic review and meta-analysis // Neurosurgical Review. — 2022. — Vol. 45. — P. 3537–3550.
- Milhorat T. H. et al. Association of Chiari malformation type I and tethered cord syndrome: preliminary results of sectioning filum terminale // Surgical Neurology. — 2009. — Vol. 72, № 1. — P. 20–35. (историческое значение: ранние результаты методики рассечения концевой нити)
- Milano J. B. et al. The effect of filum terminale sectioning for Chiari 1 malformation treatment: systematic review // Neurological Sciences. — 2020. — Vol. 41, № 2. — P. 249–256.
- Nicolaides K. H., Campbell S., Gabbe S. G., Guidetti R. Ultrasound screening for spina bifida: cranial and cerebellar signs // The Lancet. — 1986. — Vol. 2. — P. 72–74. (историческое значение: первое описание «лимонного» и «бананового» признаков)
- Fujisawa H. et al. New ultrasonographic criteria for the prenatal diagnosis of Chiari type 2 malformation // Acta Obstetricia et Gynecologica Scandinavica. — 2006. (историческое значение: ультразвуковые критерии пренатальной диагностики II типа)
- Иванов В. А., Семишкурова А. А. Синдром (аномалия) Арнольда — Киари: учебное пособие. — Курск: Курский государственный университет, 2016. — 10 с. (учебное пособие, историческое значение)
Справочные материалы для пациентов, проверенные врачами
- Богословская А. А. Аномалия Арнольда — Киари: симптомы и лечение // ПроБолезни. — probolezny.ru/anomaliya-arnolda-kiari/
- Губенко И. А. Аномалия Киари (синдром Арнольда-Киари) // Красота и медицина. — krasotaimedicina.ru/diseases/zabolevanija_neurology/chiari-malformation
- Аномалия Арнольда — Киари // Гемотест Live. Проверено врачом-неврологом, к.м.н. Е. Демьяновской. — gemotest.ru/info/spravochnik/zabolevaniya/anomaliya-arnolda-kiari/
- Аномалия Арнольда — Киари // Библиотека ИНВИТРО. Проверено экспертом Е. А. Лишовой. — invitro.ru/library/chem-boleyut-nashi-deti/54012/
- Аномалия Арнольда-Киари // ОН КЛИНИК. Проверено неврологом М. М. Баскаковой. — onclinic.ru/anomaliya-arnolda-kiari/
Материал носит справочный характер и не заменяет консультацию врача. Диагноз ставит только специалист на основании обследования. Имеются противопоказания, необходима консультация специалиста.
Дата последнего обновления информации: 24.09.2026
Компания «Пациент менеджмент» на протяжении многих лет занимается организацией индивидуального медицинского обслуживания высокого качества.
За годы работы мы накопили статистику по ведущим зарубежным клиникам и готовы рекомендовать пациентам для лечения аномалии Арнольда — Киари только те медицинские центры, где действительно окажут наиболее эффективную помощь.